Az Angelman-szindróma egy ritka genetikai rendellenesség, amely elsősorban az idegrendszer fejlődését és működését érinti. Jellegzetes tünetei a súlyos értelmi fogyatékosság, a beszéd szinte teljes hiánya, a mozgáskoordinációs zavarok és a jellegzetes viselkedés. A szindróma általában csecsemő- vagy kisgyermekkorban válik felismerhetővé.
Meghatározás és típusok
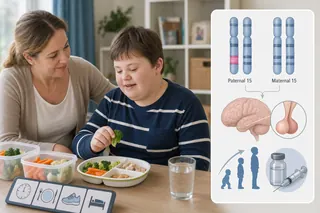
Az Angelman-szindróma egy neurogenetikai kórkép, amelyet az anyai 15-ös kromoszóma 15q11-q13 régiójának működési zavara okoz. A betegségnek négy fő genetikai típusa ismert:
- Az anyai kromoszóma 15-ös deléciója (kb. 70%)
- Az anyai UBE3A gén mutációja (kb. 10-15%)
- Apai uniparentális diszómia (2-5%)
- Imprinting-defektus (2-5%)
Tünetek és jelek
A tünetek általában 6-12 hónapos kor között kezdenek megjelenni, és idővel egyre kifejezettebbé válnak.
Idegrendszeri és fejlődési tünetek
Súlyos értelmi fogyatékosság
Beszéd szinte teljesen hiányzik, maximum néhány szó vagy hangutánzás
Súlyos fejlődési késés már csecsemőkorban
Jellegzetes, bábuszerű, ataxia-jellegű mozgás (jármód)
Egyensúlyzavar, reszkető végtagok, merev vagy túl laza izomtónus
Viselkedési jellemzők
Gyakori, szinte állandó nevetés és mosolygás
Alvászavarok, éjszakai felriadások
Hiperaktivitás, figyelemzavar
Különös vonzódás a vízhez és a fényes, csillogó tárgyakhoz
Egyéb testi jelek
Mikrocefália (kisebb fejkörméret) sok esetben
Jellegzetes arcvonások: széles száj, kiálló áll, mélyen ülő szemek
Görcsrohamok (az esetek 80-90%-ában)
Okok és kiváltó tényezők
A szindróma oka az anyai UBE3A gén hiányzó vagy nem működő kópia. Ez a gén kizárólag az agyban az anyai kromoszómáról íródik át (imprinting). Ha az anyai példány kiesik vagy hibás, az agy nem jut elegendő UBE3A fehérjéhez, ami a tünetek megjelenéséhez vezet. A rendellenesség véletlenszerűen alakul ki, nem öröklődik a klasszikus értelemben.
Megelőzés
Jelenleg az Angelman-szindróma nem előzhető meg, mivel a legtöbb esetben spontán genetikai esemény következménye. Az érintett családokban genetikai tanácsadás javasolt a következő terhesség kockázatának pontos felmérésére. Prenatális vizsgálatokkal (magzatvíz-vizsgálat, chorionboholy-biopszia) a deléciós forma kimutatható.
Kezelés
Enyhébb esetekben
Folyamatos fejlesztő terápiák (logopédia, fejlesztő foglalkozások)
Fizioterápia, ergoterápia, hydroterápia
Alternatív kommunikációs eszközök bevezetése (PECS, tablet-alkalmazások)
Alvási problémák gyógyszeres kezelése
Súlyos esetekben
Epilepszia gyógyszeres kezelése (általában több gyógyszer kombinációja)
Intenzív mozgásfejlesztés, ortopédiai segédeszközök
Magatartásterápia, speciális nevelési módszerek
Családi támogatás, pszichológiai segítség
Gyógyulás és kilátások
Jelenleg az Angelman-szindróma nem gyógyítható. A kutatások azonban ígéretes irányokat mutatnak: génterápia, antisense oligonukleotidok, UBE3A aktiválás különböző módszerekkel. Ezek egyelőre klinikai kísérleti fázisban vannak. A megfelelő korai fejlesztéssel és gondozással az életminőség jelentősen javítható, sok beteg felnőttkorban is boldogan él családi környezetben.
Fontos figyelmeztetés
Az Angelman-szindróma diagnózisát mindig klinikai genetikus vagy gyermekneurológus szakorvosnak kell felállítania. A tünetek más neurológiai betegségekre is utalhatnak, ezért a pontos genetikai vizsgálat elengedhetetlen. Korai felismeréssel és azonnal elkezdett fejlesztéssel a gyermekek képességei maximálisan kibontakoztathatók.