Mi a fenilketonuria?
A fenilketonuria (röviden PKU) ritka, veleszületett anyagcsere-betegség, amelynek lényege, hogy a szervezet nem tudja megfelelően lebontani a fenilalanin nevű aminosavat. Emiatt a fenilalanin felhalmozódik a vérben és az agyszövetben, ami súlyos, visszafordíthatatlan károsodást okozhat, ha nem ismerik fel és nem kezelik időben.
A korai felismerés és az azonnal elkezdett speciális étrend azonban lehetővé teszi, hogy a betegek teljesen egészséges, tünetmentes életet éljenek.
Típusai
A leggyakoribb forma a klasszikus fenilketonuria, de létezik enyhébb hiperfenilalaninémia és a malignus (súlyos) változat is, amely a BH4 (tetrahidrobiopterin) hiányával jár együtt.
Tünetek és jelei
Újszülöttkorban a kezeletlen PKU általában tünetmentes, a károsodás később, hetek–hónapok alatt alakul ki.
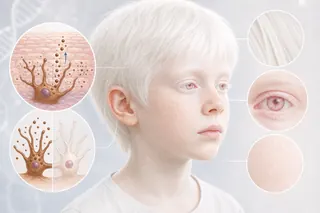
Bőr és haj
- világos bőrszín és világos (szőke vagy vöröses) haj – még barna hajú szülők gyermekeinél is
- ekcémára emlékeztető bőrkiütések
- izzadság és vizelet jellegzetes egérszagú (musty odor)
Idegrendszeri tünetek
- súlyos értelmi fogyatékosság (kezelés nélkül)
- görcsrohamok, epilepszia
- viselkedési zavarok, hiperaktivitás, autisztikus vonások
- izomtónus-rendellenességek (először hypotonia, később spasticitás)
- microcephalia (kis fejkörfogat)
Okok és genetikai háttér
A betegség autoszomális recesszív módon öröklődik. A leggyakoribb ok a PAH gén (fenilalanin-hidroxiláz enzim) mutációja, amelynek következtében az enzim hiányzik vagy nem működik megfelelően.
Ritkábban a BH4-anyagcsere zavara okozza a hiperfenilalaninémiát, ilyenkor a klasszikus diéta önmagában nem elégséges.
Megelőzés
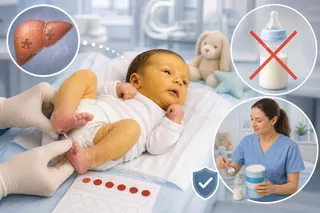
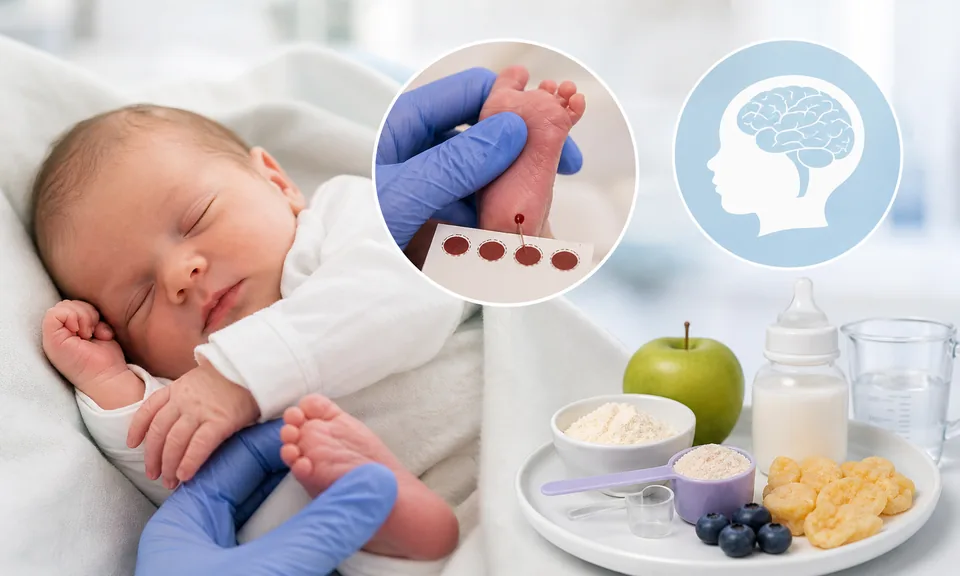
Magyarországon az újszülöttkori szűrőprogram részeként minden csecsemőnél rutinszerűen elvégzik a fenilketonuria szűrést (Guthrie-teszt vagy tandem tömegspektrometria).
A korai felismerés szinte 100%-ban megelőzi a súlyos agykárosodást.
Ha a családban már előfordult PKU, genetikai tanácsadás és prenatális vizsgálat javasolt.
Kezelés
Klasszikus, súlyos PKU esetén
Élethosszig tartó, szigorú alacsony-fenilalanin tartalmú étrend szükséges. A természetes fehérjeforrásokat (hús, hal, tej, tojás, hüvelyesek) nagyrészt ki kell iktatni, helyettük speciális, fenilalanin-mentes aminosav-keveréket, fehérjepótló készítményeket és alacsony fehérjetartalmú élelmiszereket kell fogyasztani.
Rendszeres vérvétel és fenilalanin-szint monitorozás elengedhetetlen (célérték általában 120–360 µmol/l).
Enyhe forma (hiperfenilalaninémia)
Enyhe esetekben csak enyhe fehérjeszegény étrend vagy csupán ellenőrzés szükséges, gyógyszeres kezelés nem mindig indokolt.
BH4-érzékeny esetek
Bizonyos mutációk esetén a tetrahidrobiopterin (sapropterin) gyógyszer jelentősen megemelheti a tolerálható fenilalanin-mennyiséget, sőt egyes betegeknél majdnem normál étrendet tesz lehetővé.
Gyógyulás és hosszú távú kilátások
A fenilketonuria nem gyógyítható, de megfelelően kezelt formájában a betegek normális intelligenciával, egészségesen élhetnek, gyermeket vállalhatnak.
A kezeletlen vagy későn felismert esetekben azonban maradandó súlyos károsodás alakul ki.
Fontos figyelmeztetés
A speciális étrend megszakítása – még néhány hétig is – gyorsan emelkedő fenilalanin-szintet és visszafordíthatatlan agykárosodást okozhat, különösen terhesség alatt.
A terhes PKU-s nőknél a magzati fenilketonuria szindróma elkerülése érdekében a fenilalanin szintet a lehető legalacsonyabban, a 120–360 µmol/l-es ajánlott tartományon belül kell tartani már a fogantatás előtt és a terhesség teljes ideje alatt.